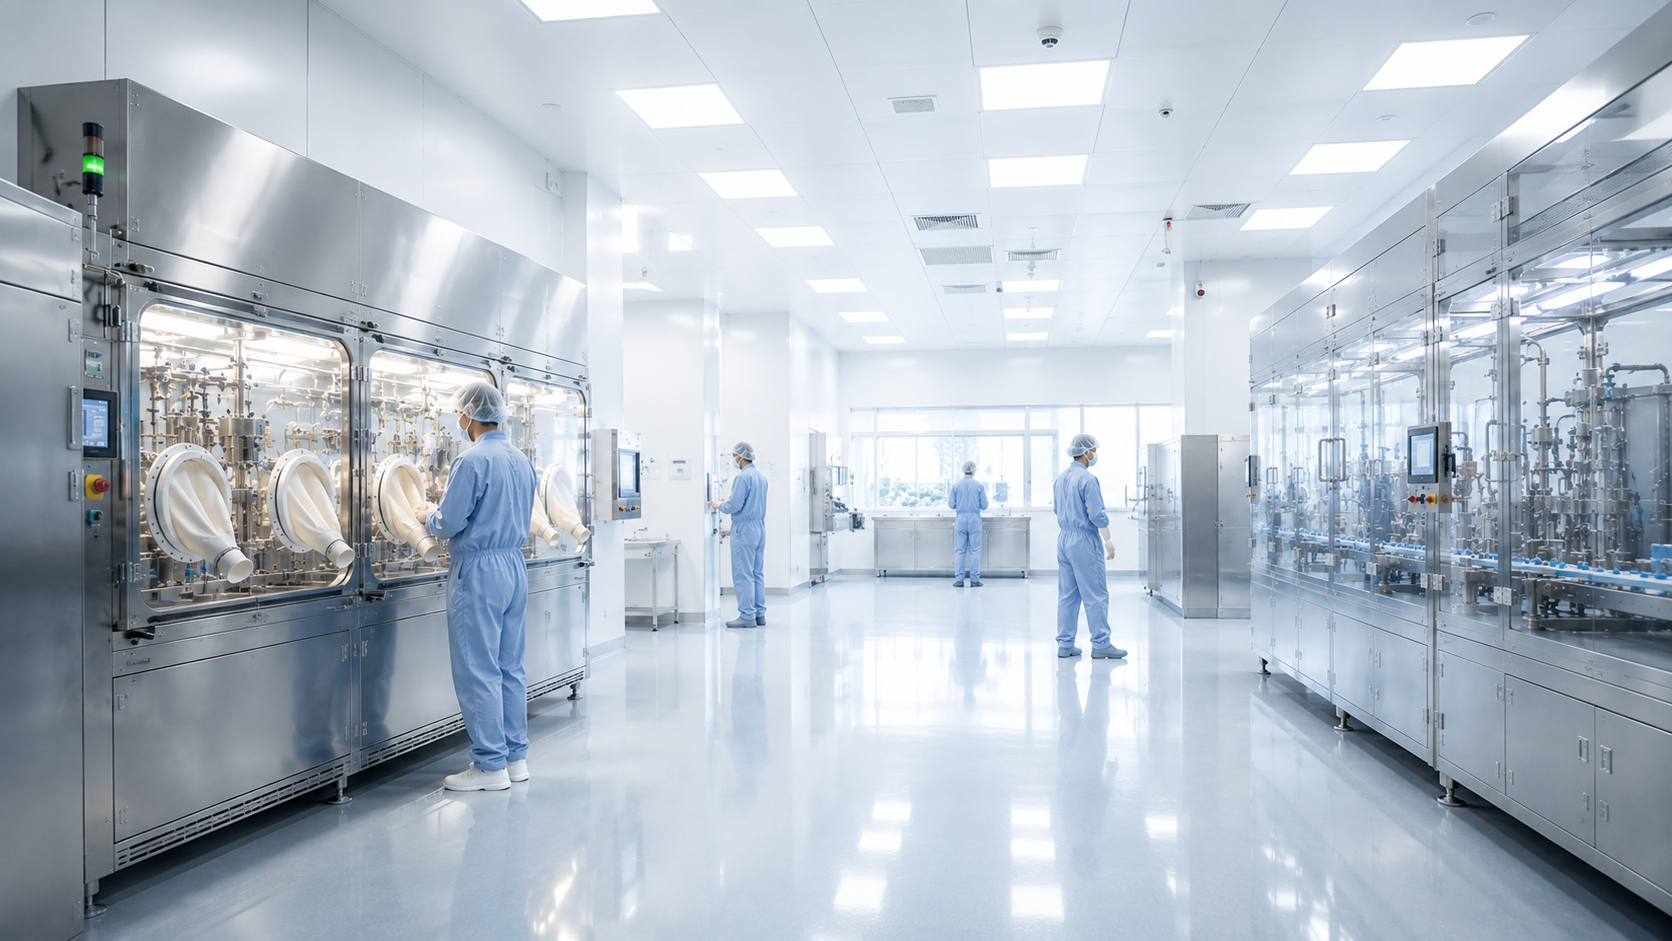
Tutelare la produzione farmaceutica dal rischio di contaminazione di agenti esterni lungo tutta la filiera. Questo è l’obiettivo perseguibile attraverso l’impiego di RABS (acronimo per Restricted Access Barrier System) o isolatori, tecnologie progettate per ridurre il rischio di contaminazione e supportare il mantenimento delle condizioni di asepsi, separando fisicamente e fluidodinamicamente l’area di produzione sterile dall’ambiente circostante e dagli operatori. Sistemi che consentono di garantire livelli di protezione conformi ai requisiti dell’EU GMP Annex 1 e agli standard applicabili della serie ISO 14644 per le cleanroom.
Efficaci, ma non equivalenti
Sebbene RABS e isolatori siano entrambi progettati per supportare il mantenimento delle condizioni di asepsi, differiscono in modo significativo per livello di segregazione del processo, esposizione al rischio di contaminazione e strategie necessarie a garantire e dimostrare il mantenimento dello stato di controllo. «La differenza sostanziale tra RABS e isolatori – spiega Francesco Diroma, Sterility Assurance Lead presso Thermo Fisher Scientific – non risiede esclusivamente nella barriera fisica, ma nella capacità del sistema di identificare, valutare, controllare e monitorare il rischio di contaminazione. Le aspettative introdotte dall’Annex 1 richiedono oggi una dimostrazione documentata dello stato di controllo e dell’efficacia della Contamination Control Strategy (CCS), indipendentemente dalla tecnologia adottata».
Per molti anni i RABS hanno rappresentato una soluzione ampiamente diffusa nell’industria farmaceutica grazie alla maggiore flessibilità operativa e a costi generalmente inferiori rispetto agli isolatori. L’entrata in vigore del nuovo Annex 1 ha però innalzato le aspettative regolatorie, ponendo una forte enfasi sulla minimizzazione degli interventi umani nelle aree critiche e sul rafforzamento delle strategie di controllo della contaminazione attraverso la CCS. «Le aziende – prosegue Diroma – si sono così trovate a dover rivalutare criticamente pratiche operative che per anni erano state considerate accettabili, verificando se le misure di controllo esistenti fossero ancora in grado di dimostrare un livello di rischio residuo compatibile con le attuali aspettative regolatorie».
In questo contesto, molte organizzazioni hanno dovuto rivedere pratiche asettiche consolidate, procedure operative e strategie di mitigazione del rischio, introducendo nuovi strumenti e nuove modalità di gestione delle attività in area sterile. Parallelamente, si è aperto il tema dell’adeguamento dei sistemi esistenti. Per numerose aziende, soprattutto di piccole e medie dimensioni, è stato necessario valutare se i RABS di precedente generazione potessero continuare a garantire adeguati livelli di sicurezza, controllo e conformità regolatoria senza richiedere interventi economicamente insostenibili.
«Gli isolatori rappresentano senza dubbio una tecnologia estremamente efficace, ma comportano investimenti significativi sia in fase di acquisizione sia durante le attività di qualifica e validazione – aggiunge l’esperto – In numerosi casi non è tuttavia necessario procedere alla sostituzione dell’intera linea. Un approccio basato sul Quality Risk Management può consentire di identificare interventi tecnici e organizzativi in grado di migliorare significativamente la capacità del sistema di prevenire la contaminazione e mantenere lo stato di controllo, supportando al contempo la compliance con Annex 1». In sostanza, le aspettative dell’Annex 1 non richiedono semplicemente l’adozione di una tecnologia, ma la capacità di dimostrare in modo oggettivo e scientificamente giustificato il mantenimento dello stato di controllo del processo e della CCS.
Le possibili azioni
La rivalutazione dei sistemi RABS dovrebbe concentrarsi sugli elementi che possono influenzare maggiormente il rischio di contaminazione e il mantenimento dello stato di controllo. Tra questi rientrano le critical interventions, la protezione del first air, la frequenza e la gestione delle aperture del sistema, l’efficacia della strategia di monitoraggio ambientale e la capacità della CCS di identificare, valutare e mitigare i rischi residui. Un esempio concreto è rappresentato dalla riduzione delle aperture delle porte dei RABS, limitando, ove possibile, gli accessi diretti al sistema e privilegiando l’esecuzione delle attività attraverso i glove ports.
Si tratta tuttavia di soluzioni che non sempre risultano applicabili, soprattutto nel caso di impianti progettati secondo standard meno recenti. «Ogni intervento deve essere valutato attentamente dal punto di vista tecnico, ergonomico e operativo – chiarisce l’esperto – L’obiettivo non è semplicemente ridurre il numero delle operazioni, ma sviluppare modalità di lavoro che consentano agli operatori di svolgere le attività in sicurezza, preservando l’efficacia delle misure di controllo e senza introdurre nuove fonti di rischio. La rivalutazione delle operazioni e del rischio associato agli interventi all’interno dei RABS rappresenta oggi una delle principali sfide per le aziende che utilizzano queste tecnologie».
Una volta individuate le possibili aree di miglioramento, il confronto deve necessariamente coinvolgere tutte le funzioni interessate: produzione, qualità, ingegneria, Sterility Assurance e fornitori delle apparecchiature. «Il contributo dei manufacturer – aggiunge – può essere determinante nell’identificare soluzioni tecnologiche in grado di adeguare le linee esistenti alle aspettative dell’Annex 1 senza ricorrere a interventi radicali o alla completa sostituzione degli impianti». In questo percorso il ruolo dell’ingegneria assume un’importanza centrale. «L’ingegneria rappresenta uno degli elementi chiave per la traduzione dei requisiti di Sterility Assurance in controlli progettuali efficaci – conclude Diroma –. Il suo ruolo non si limita all’implementazione tecnica delle soluzioni, ma comprende la capacità di integrare Quality Risk Management, process understanding e contamination control all’interno del design dell’impianto, contribuendo al mantenimento dello stato di controllo lungo l’intero ciclo di vita del processo».
RABS vs. isolatori
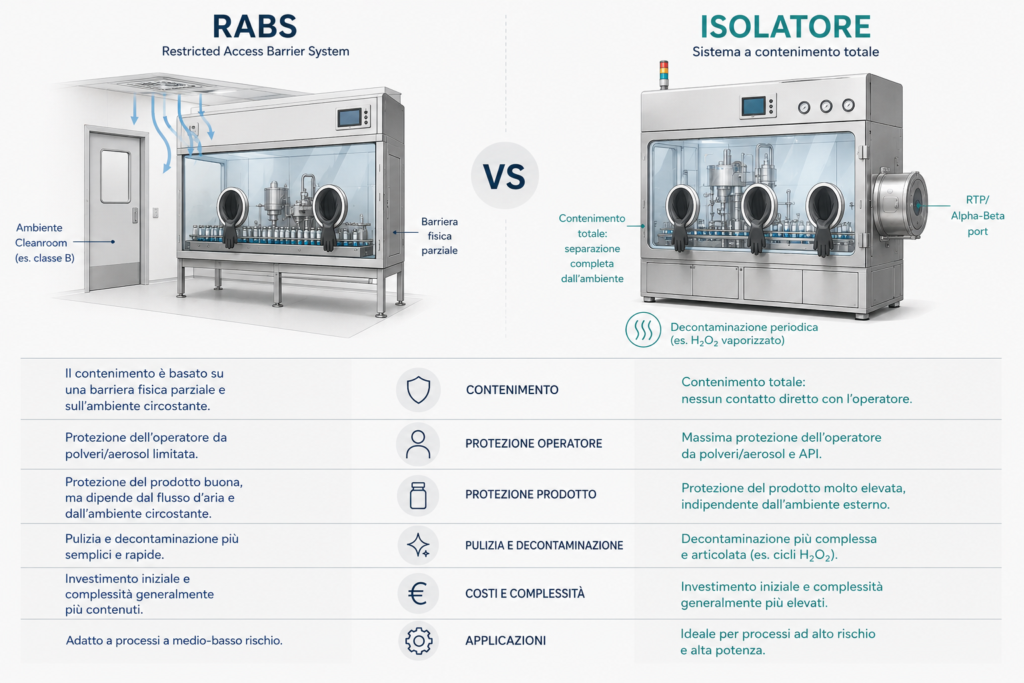
RABS e isolatori rappresentano due differenti strategie di controllo della contaminazione, caratterizzate da diversi livelli di separazione tra operatore e processo. «Si tratta tuttavia di tecnologie – precisa Diroma – che richiedono investimenti significativi non solo in fase di acquisizione, ma anche durante le attività di sviluppo, qualifica e validazione, che devono essere pianificate secondo un approccio scientificamente giustificato e basato sul rischio». Le fasi iniziali di sviluppo rivestono un ruolo determinante; errori o sottovalutazioni nella definizione dei requisiti possono infatti generare impatti rilevanti nelle fasi successive del ciclo di vita dell’impianto, determinando complessità operative, necessità di modifiche tecniche e ulteriori attività di qualifica.
«Uno degli aspetti più rilevanti riguarda il design dell’isolatore – prosegue Diroma – Le aspettative regolatorie dell’Annex 1, della FDA e delle principali autorità sanitarie pongono particolare attenzione alle superfici critiche, ai percorsi dei materiali e alle aree attraversate da componenti di primary packaging o da parti macchina che possono influenzare direttamente il mantenimento della sterilità del prodotto. Per questo motivo, l’isolatore deve essere sviluppato sulla base delle specifiche esigenze produttive, delle caratteristiche del prodotto e della strategia complessiva di controllo della contaminazione adottata dall’azienda». Non esiste infatti una soluzione universalmente applicabile. Ogni isolatore deve essere concepito in funzione del processo produttivo, del livello di automazione richiesto e delle esigenze operative del sito.
Gli stessi aspetti devono essere rivalutati nel tempo, soprattutto quando la linea viene modificata o sottoposta a interventi di revamping, al fine di verificare se il sistema sia ancora in grado di soddisfare le aspettative regolatorie e garantire il mantenimento dello stato di controllo. «Questo vale in particolare per gli isolatori progettati prima dell’entrata in vigore del nuovo Annex 1 – osserva l’esperto – Molti di questi sistemi sono stati sviluppati secondo standard differenti rispetto alle attuali aspettative regolatorie e possono quindi presentare gap che devono essere attentamente valutati attraverso un approccio basato sul rischio».
Tra gli elementi più critici rientra il processo di bio-decontaminazione. «Quest’ultimo – precisa Diroma – non sostituisce la sterilizzazione del prodotto, ma rappresenta una misura fondamentale per garantire il mantenimento delle condizioni di asepsi all’interno dell’isolatore. La sua efficacia deve essere dimostrata attraverso una strategia di validazione scientificamente giustificata, in grado di fornire evidenze documentate della capacità del sistema di raggiungere e mantenere il livello di abbattimento microbiologico richiesto nelle condizioni worst-case definite durante il lifecycle del sistema».
| Il ruolo del design e dei sistemi legacy |
| Secondo Diroma, il successo della bio-decontaminazione dipende in larga misura dalla qualità del design. «La capacità di raggiungere tutte le superfici critiche, evitare zone d’ombra e garantire una distribuzione uniforme dell’agente decontaminante deve essere considerata già nelle prime fasi di sviluppo. Eventuali modifiche successive richiedono una valutazione approfondita sia sotto il profilo tecnico sia sotto quello economico, considerando l’impatto sulle attività di qualifica e sulle performance complessive del sistema». Nei casi in cui siano necessari interventi rilevanti, è fondamentale il coinvolgimento del manufacturer per valutare la fattibilità delle modifiche e identificare la soluzione più appropriata sulla base di un bilanciamento tra benefici attesi, rischi residui e sostenibilità dell’investimento. Qualora si decida di mantenere sistemi legacy che presentano gap rispetto alle attuali aspettative regolatorie, diventa essenziale definire adeguate misure di mitigazione supportate da una solida valutazione del rischio. In questo contesto assume un ruolo centrale la CCS, introdotta dall’Annex 1 come elemento cardine della garanzia di sterilità. La CCS non deve essere considerata un documento statico, ma un sistema dinamico che richiede una continua rivalutazione durante l’intero lifecycle del processo attraverso il monitoraggio delle performance operative, dei trend ambientali, dei dati di processo e delle evidenze generate dal Pharmaceutical Quality System. Solo attraverso questo approccio è possibile mantenere nel tempo un adeguato livello di controllo e garantire che le misure adottate continuino a essere efficaci rispetto ai rischi identificati. |
La formazione
La formazione del personale rappresenta uno degli elementi fondamentali per garantire il mantenimento dello stato di controllo nei processi asettici. In linea con le aspettative dell’Annex 1, il percorso formativo deve comprendere attività di qualifica iniziale e riqualifica periodica, incluse valutazioni pratiche delle tecniche asettiche, qualifiche di vestizione (gowning qualification) e monitoraggio continuo delle performance degli operatori. «La formazione rappresenta una delle principali misure di controllo del rischio associato al fattore umano – spiega Diroma – Numerose deviazioni osservate durante ispezioni regolatorie e investigazioni microbiologiche non sono attribuibili a limiti tecnologici, ma a comportamenti operativi non coerenti con i principi delle pratiche asettiche. Per questo motivo, le moderne strategie di Sterility Assurance attribuiscono crescente attenzione agli Human Factors, intesi come l’insieme degli elementi organizzativi, procedurali ed ergonomici in grado di influenzare il comportamento dell’operatore e, di conseguenza, il mantenimento dello stato di controllo del processo».
A differenza degli isolatori, che garantiscono una separazione fisica completa tra operatore e processo critico e che possono essere installati in ambienti di grado C o D in funzione del design del sistema e della valutazione del rischio, i RABS vengono generalmente impiegati in contesti caratterizzati da requisiti ambientali più stringenti, con zona critica di grado A e ambiente circostante di grado B. In queste condizioni il comportamento dell’operatore assume un ruolo determinante nel controllo del rischio di contaminazione e non deve essere considerato esclusivamente come una variabile individuale, ma come parte integrante del sistema di controllo. La progettazione delle attività, l’ergonomia delle operazioni, l’accessibilità delle apparecchiature e la chiarezza delle procedure rappresentano elementi fondamentali nella gestione degli Human Factors e devono essere adeguatamente considerati all’interno delle attività di Quality Risk Management finalizzate alla prevenzione dell’errore umano.
La formazione deve quindi sviluppare non solo competenze tecniche, ma anche una piena consapevolezza del contesto operativo. Le modalità di vestizione, i movimenti all’interno delle aree classificate, la gestione degli interventi e il rispetto delle pratiche asettiche devono essere adattati alle specifiche caratteristiche dell’impianto, del processo produttivo e delle attività svolte. «La formazione è fortemente linea-dipendente – sottolinea Diroma – Ogni reparto e ogni linea produttiva presentano peculiarità proprie. Per questo motivo il trasferimento delle qualifiche o dei programmi formativi tra reparti differenti deve essere attentamente valutato attraverso un approccio basato sul rischio e adeguatamente giustificato».
Nel caso degli isolatori, dove l’accesso diretto al processo è limitato dalla presenza della barriera fisica, la formazione si concentra maggiormente sulla gestione del sistema, sulle attività di bio-decontaminazione, sull’utilizzo dei glove ports e sulle specifiche modalità operative previste dalla linea produttiva. In entrambi i casi, l’obiettivo rimane invariato: garantire che il personale operi con piena consapevolezza del proprio impatto sul mantenimento della sterilità del processo e del prodotto, contribuendo attivamente al mantenimento dello stato di controllo lungo l’intero ciclo di vita del sistema. In conclusione, l’errore umano non può essere eliminato, ma può essere sistematicamente ridotto attraverso una progettazione efficace dei processi, una corretta gestione degli Human Factors e una cultura della qualità orientata alla prevenzione.
Uno sguardo al futuro
RABS e isolatori continueranno verosimilmente a evolversi nei prossimi anni, spinti dall’innovazione tecnologica, dall’automazione e dalle crescenti aspettative regolatorie in materia di controllo della contaminazione. Più che una contrapposizione tra due tecnologie, il settore sta assistendo a una progressiva evoluzione verso modelli produttivi caratterizzati da una crescente riduzione dell’intervento umano nelle operazioni critiche e da una sempre maggiore integrazione tra automazione, robotica e strategie di contamination control. «Negli ultimi anni le ispezioni regolatorie, in particolare quelle condotte dalla FDA e dalle autorità europee, hanno contribuito a ridefinire le aspettative in termini di gestione degli isolatori, Contamination Control Strategy e giustificazione delle scelte tecnologiche – osserva Diroma – Per questo motivo molte aziende stanno riesaminando le proprie strategie di controllo della contaminazione alla luce delle più recenti evidenze ispettive, con l’obiettivo di rafforzare i sistemi di qualità e adottare approcci sempre più robusti alla gestione del rischio».
Secondo Diroma, la vera sfida non è esclusivamente tecnologica, ma soprattutto culturale. «La compliance non può essere raggiunta soltanto attraverso nuovi investimenti o l’introduzione di tecnologie più avanzate. È necessario sviluppare una cultura della qualità condivisa, che coinvolga tutte le funzioni aziendali – dalla produzione all’ingegneria, dalla qualità alla Sterility Assurance – promuovendo una collaborazione continua anche con i fornitori delle tecnologie».
Parallelamente, anche i manufacturer stanno evolvendo il proprio approccio, integrando fin dalle prime fasi di sviluppo principi di Quality Risk Management, contamination control e compliance regolatoria. In questo contesto, la funzione di Sterility Assurance assume un ruolo sempre più strategico, contribuendo non solo alla verifica della conformità dei processi, ma anche alla definizione delle soluzioni tecniche e organizzative più efficaci per garantire il mantenimento dello stato di controllo lungo l’intero ciclo di vita dell’impianto.
| Un confronto, non una gara |
| «L’obiettivo finale – conclude Francesco Diroma – non è stabilire quale tecnologia sia migliore in assoluto, ma individuare la soluzione più adatta al contesto produttivo specifico. La scelta tra RABS e isolatori deve basarsi su una valutazione complessiva che consideri requisiti di processo, strategia di controllo della contaminazione, sostenibilità operativa e costi lungo l’intero ciclo di vita dell’impianto. La tecnologia rappresenta soltanto uno degli elementi del sistema. La reale garanzia di sterilità deriva dalla capacità dell’organizzazione di comprendere i propri rischi, mantenere il processo in uno stato di controllo continuo e dimostrare, attraverso dati oggettivi e una Contamination Control Strategy efficace, che tale stato di controllo rimane sostenibile nel tempo. In un contesto caratterizzato da aspettative regolatorie sempre più elevate, il successo non dipenderà esclusivamente dalla tecnologia adottata, ma dalla capacità di integrare persone, processi e sistemi all’interno di una strategia coerente di garanzia della sterilità». |