a cura di Elena D’Alessandri - giornalista
Dietro ogni medicinale che arriva in farmacia o in corsia c’è un passaggio decisivo, spesso invisibile al grande pubblico ma cruciale per la salute collettiva: la firma di una Persona Qualificata (QP), il professionista che per legge ne certifica qualità, sicurezza e conformità. Ma cosa accade a quella firma quando i processi produttivi diventano sempre più digitalizzati, l’Intelligenza Artificiale entra nei sistemi di controllo qualità e l’Unione Europea ridisegna le regole del settore dopo oltre vent’anni?
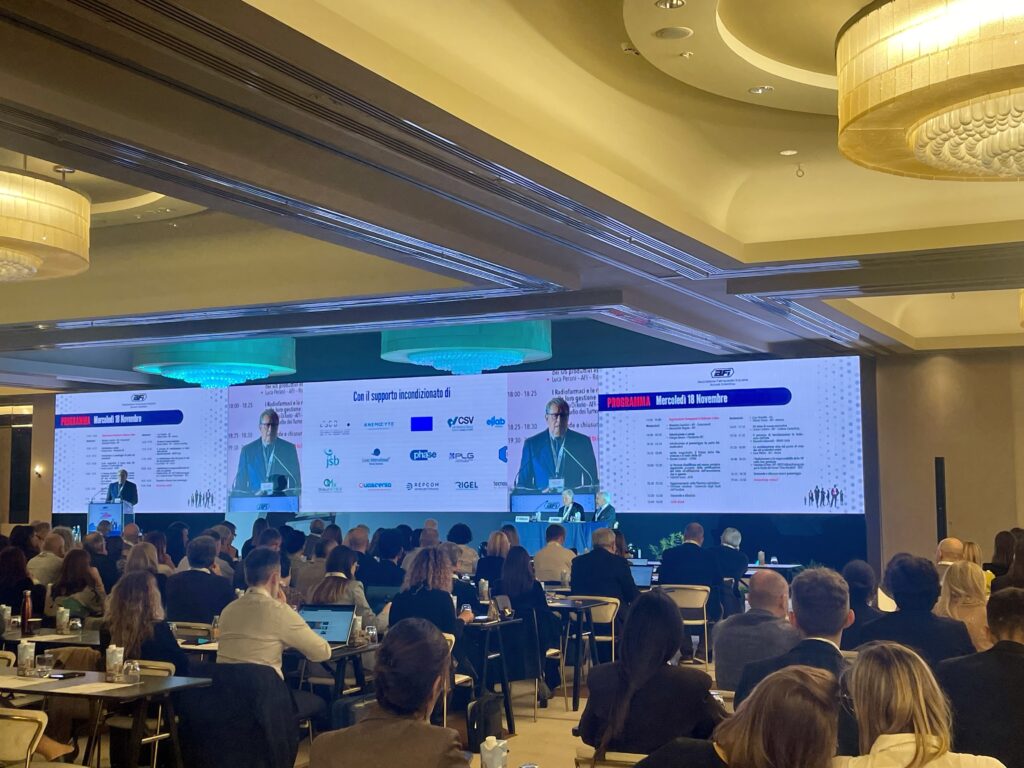
È attorno a questo interrogativo che si è sviluppato il XX Incontro Nazionale delle Persone Qualificate (QP), promosso da AFI – Associazione Farmaceutici dell’Industria – Società Scientifica ETS, il 18 e 19 novembre a Roma. Una due giorni particolarmente partecipata – oltre 500 i professionisti presenti – che dal 2007 rappresenta il principale tavolo di confronto tecnico e normativo tra industria farmaceutica, AIFA e Ministero della Salute.
Un presidio strategico per la salute pubblica
Ad aprire i lavori è stato il Presidente di AFI, Giorgio Bruno, che ha tracciato la rotta dell’evento ricordando come il traguardo della ventesima edizione coincida con un momento di profonda trasformazione per il comparto.
«Nel corso degli ultimi vent’anni, il ruolo della Persona Qualificata ha assunto una rilevanza crescente, in risposta all’evoluzione dell’industria farmaceutica e a un contesto produttivo e regolatorio caratterizzato da una sempre maggiore complessità e dimensione internazionale», ha sottolineato Bruno. «Pur rimanendo invariata la responsabilità fondamentale di garantire la qualità, la sicurezza e l’efficacia dei medicinali, sono profondamente aumentate le competenze e le capacità di valutazione richieste a questa figura, chiamata oggi a svolgere un ruolo determinante nel presidio dell’intera filiera produttiva. Con questo incontro AFI rinnova il proprio impegno nel favorire l’aggiornamento professionale, il confronto tra gli operatori e il dialogo con le autorità regolatorie, nella convinzione che la preparazione e la responsabilità della QP costituiscano un elemento essenziale del sistema di garanzia della qualità dei medicinali e, in ultima analisi, della tutela della salute pubblica».
Il nuovo quadro europeo e i siti decentrati
Il primo grande pilastro della discussione ha riguardato la riforma della legislazione farmaceutica europea (il cosiddetto Pharma Package), giunta ormai alle battute finali dell’iter legislativo dopo oltre due anni e mezzo di negoziati e attesa in Gazzetta Ufficiale entro fine anno, insieme al Critical Medicines Act.
Come illustrato nel corso dei lavori da Vincenzo Salvatore, Professore Ordinario presso l’Università degli Studi dell’Insubria, l’Europa punta a recuperare competitività, accelerare le procedure e prevenire le carenze di medicinali senza abbassare l’asticella della sicurezza. In questo scenario, la nuova Direttiva (negli articoli da 155 a 158 e nell’Allegato III) ridisegna requisiti e perimetro d’azione della QP. «Con la riforma della legislazione farmaceutica europea si rafforza il ruolo della Persona Qualificata in termini di garanzia e sicurezza», ha spiegato Salvatore. «L’obiettivo è renderla sempre più preparata, dando maggiore rilevanza all’esperienza pratica rispetto alla sola formazione teorica (introducendo l’obbligo di un tirocinio teorico-pratico accanto a un percorso di studi ampliato anche a lauree come biotecnologie e ingegneria clinica e biomedica, ndr) e ampliando obbligatoriamente il perimetro delle sue responsabilità anche ai siti produttivi decentrati. Tutto questo si inserisce in un contesto in cui l’Europa vuole tornare competitiva, ma senza mai attenuare i profili di sicurezza dei medicinali immessi in commercio: su questo fronte, la funzione di vigilanza e monitoraggio sulle buone norme di fabbricazione resta essenziale».
Un passaggio cruciale, quello della produzione decentrata (pensata ad esempio per le terapie avanzate e personalizzate), che obbligherà la QP del sito centrale a garantire e verificare tramite audit periodici gli standard GMP anche delle unità periferiche.
Dalla verifica del lotto al governo del dato: la sfida dell’AI
Se la prima giornata ha messo a fuoco le nuove regole e le sfide operative della filiera – dal conto alla rovescia verso il 9 febbraio 2027 per la piena entrata a regime del sistema di serializzazione con Data Matrix alla gestione just-in-time dei radiofarmaci, condizionata dai tempi stretti del decadimento – la seconda giornata ha acceso i riflettori sul futuro della produzione farmaceutica nei prossimi vent’anni, toccando anche altre produzioni speciali come i gas medicinali e l’evoluzione del ruolo della QP.
Il filo conduttore emerso dal confronto con gli esperti internazionali e i dirigenti regolatori è chiaro: la tecnologia corre più veloce delle organizzazioni e sta spostando il baricentro del controllo dal prodotto finito al dato e al sistema che lo genera. Con l’ingresso dell’Intelligenza Artificiale e degli agenti autonomi nel Quality Assurance (tema al centro anche della revisione delle EU GMP, tra Capitolo 1, Capitolo 4, Annex 11 e il nuovo Annex 22 dedicato all’AI), il lavoro intorno alla certificazione cambia radicalmente, ma la responsabilità resta saldamente umana.
Per la QP di domani non basterà più verificare un record cartaceo: occorrerà saper leggere i trend, governare il rischio in modo proattivo, comprendere l’affidabilità e l’architettura dei modelli algoritmici ed evitare la cosiddetta automation bias (la delega passiva alla macchina). La tecnologia può supportare e velocizzare le decisioni, ma l’output di un algoritmo resta un input da sfidare con pensiero critico e indipendenza di giudizio.
Principi attivi, ispezioni e sostenibilità
Ampio spazio, infine, è stato dedicato a materie prime e principi attivi (API), anello delicato della catena di fornitura globale. Dal confronto con AIFA sono emerse le criticità più ricorrenti riscontrate nelle istanze e nelle ispezioni: dall’aumento delle richieste di documentazione integrativa (che oggi riguardano quasi la metà delle pratiche tecniche, spesso a causa di dossier incompleti o modifiche non adeguatamente evidenziate) fino alle carenze nelle procedure operative, nella gestione critica delle deviazioni e nella qualifica dei fornitori extra-UE. Una vigilanza destinata a farsi ancora più stringente con la revisione dell’Annex 15 sui principi attivi e con le nuove sfide ambientali legate alla restrizione dei PFAS e al regolamento europeo sugli imballaggi (PPWR).
Il bilancio della due giorni romana restituisce dunque l’immagine di una professione di confine: chiamata a integrare competenze normative, visione tecnologica e rigore scientifico per accompagnare la transizione industriale del farmaco tenendo fermo il punto di equilibrio più importante, la tutela del paziente.